

研究揭示PETase“过度锚定”机制
塑料污染是当今全球最棘手的环境难题之一。一种名为PETase的酶,因能分解聚对苯二甲酸乙二醇酯(PET)塑料而被誉为“减塑明星”,被视为解决塑料垃圾堆积问题的潜在利器。
然而,香港科技大学(广州)功能枢纽先进材料学域研究团队的最新研究发现,这位“明星”常常陷入一种困境:它明明已经牢固地趴在塑料表面,却因为姿势不对而难以调整,反而影响后续“剪切”。团队将这种“抓得太牢、姿势却不对”的现象称为encounter-state over-anchoring(遭遇态过度锚定)。近日,相关成果发表于《化学理论与计算杂志》(Journal of Chemical Theory and Computation)。
楚夏昆。何嘉慧 摄
“我们要做的,就是帮酶调整姿势——不仅要‘黏上’,更要‘剪得动’。”论文通讯作者、香港科技大学(广州)助理教授楚夏昆告诉《中国科学报》。在论文同行评审过程中,两位匿名审稿专家均对该研究的科学价值和创新性给予了积极评价。
分子剪刀为何“黏上却剪不动”
PET是一种常见塑料,饮料瓶、食品包装和聚酯衣物中都能见到。组成PET的分子像很长的链条。利用酶把这些长链逐步切开,再经过后续分解和分离处理,其中的原料有望重新用于制造PET。这是塑料循环利用的一条研究路线,而PETase就能承担切开PET分子链的工作,可以把它想象成一把分子尺度的“剪刀”。
论文第一作者、香港科技大学(广州)红鸟硕士项目学生霍承泽告诉《中国科学报》,酶本身也是一种蛋白质,由许多氨基酸连接并折叠而成。酶的表面并非处处都能切断分子链,真正负责这项工作的,是一个特定的小区域,称为“催化中心”。对PETase来说,它首先要从水中接近固体塑料,再把这个区域带到合适的PET分子链附近。
“因此,知道有多少酶黏住了塑料,还不足以说明有多少酶已经准备好工作。”霍承泽说。
研究团队最初就是从这里提出问题:酶和塑料相遇后,怎样才能找到正确的对接位置?什么接触帮助了它,什么接触又会把它困住?实验可以测量总体的降解效果,但要连续看清单个酶在分子尺度上的接触和转动很困难。团队希望借助计算机模拟,把这些不容易直接观察的过程展开来看。
为揭示酶从接触到启动催化的完整过程,团队在虚拟环境中重建了PETase从溶液中游向塑料板、初次接触、反复调整姿态的完整轨迹,并设计了一套“四状态”动力学框架:未结合态,酶在溶液中自由扩散;遭遇态,酶刚接触塑料表面;对接态,酶已大致定位,但尚未达到精确的催化构象;预催化态,活性位点对准PET链,具备后续水解反应的位置条件。
“预催化态描述的是反应前的位置关系,并不表示已经切断了化学键。”霍承泽指出,该框架首次将“表面捕获”“吸附后重排”和“预催化对齐”三个关键环节区分开来,使研究者能够逐阶段定量分析每个步骤的效率。结果出人意料:模拟结果显示,超过96%的轨迹能够形成初始表面接触,约85%能够进一步进入对接态,但最终只有不到57%到达预催化态。
换句话说,有些酶虽然已经黏住,却迟迟不能把负责催化的区域转到合适的位置。
进一步比较不同状态之间的转换后,团队发现,初步黏上表面通常比较容易,困难主要出现在后面的对接:有些酶虽然已经黏住,却迟迟不能把负责催化的区域转到合适的位置。这让他们确定,不能仅凭吸附是否牢固来判断结合是否有效,还应分析哪些接触妨碍了姿态调整。
从“大球”模拟到突变设计“施工图”
这项研究于2024年5月启动,到2025年12月形成主要结论并开始撰写论文,历时约一年半。研究中的一个现实困难,是需要完成大量重复计算。
“酶和塑料的相遇具有很强的随机性。”霍承泽介绍,同一种酶,这次可能以合适的朝向接近表面,下次却可能完全不同。只看一两次相遇,很容易把偶然情况当成规律。因此,团队必须对每个体系开展大量相互独立的模拟,观察不同的相遇过程,再比较有多少次能够完成对接、在哪个阶段容易停下来。
当时需要比较10个模拟体系。研究初期,仅其中两个体系的初步计算,就在课题组自建服务器上耗费了近三个月。这意味着,即使已经简化了模型,依靠原有计算条件完成整套研究,仍然需要很长时间。于是,团队把任务迁移到香港科技大学(广州)的高性能计算平台。大量相互独立的模拟可以同时进行,相当于把原来排队等待的计算分配到更多计算资源上。按原有计算条件估算可能需要约两年的任务,最终在不到三个月内完成。
为了降低计算量,团队给分子模型做了适度的“简化”。传统模型把每个原子看成一个小球;他们则用一个“大球”代表相邻的一组原子,再把这些大球连接成酶和塑料的模型。不同大球保留了所代表原子组的大小、偏好接近水还是疏远水等主要特点,并据此计算它们之间的吸引和排斥。这就是“粗粒化”方法。需要逐个跟踪的对象少了,团队就能把更多计算用在观察完整的结合过程、重复比较不同结果上。
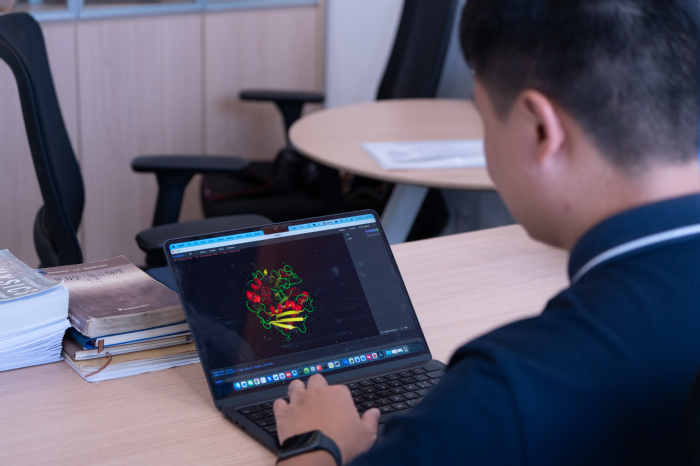
楚夏昆检查相关模型。何嘉慧 摄
楚夏昆表示,用大球以后,一些原子层面的细节不再逐一保留。为了检查简化后的模型是否可靠,团队用更精细的模拟和已有实验数据作参照,比较模型中的PET分子形状,以及它随温度变化的性质。这些比较为使用简化模型研究表面接触提供了依据。
得到大量模拟结果后,另一个难点是找出真正影响结合的因素。酶和塑料之间的接触很多,不能只数它们“黏住了多少地方”。团队把酶成功摆对姿态和未能摆对姿态的模拟结果放在一起比较,逐个分析酶表面不同位置的接触怎样变化。有些接触在正确对接后仍然保留,有些接触则需要先松开,酶才有机会调整方向。沿着这些变化分析,才把“哪里容易被困住”与“可以改造哪个位置”联系起来。
“如果继续用‘剪刀’来比喻,关键在于它是通过哪个部位贴住材料。”楚夏昆解释说,刀刃朝向合适的位置,才能方便剪切;如果刀柄先被牢牢固定,刀刃又朝错方向,就很难转过来。模拟中,一些酶正是通过不合适的部位抓住塑料,接触越多、越牢,后续调整反而越困难。这就是“过度锚定”造成的影响。
团队还发现,酶并不是一把完全刚性的剪刀,它的某些局部可以弯曲和活动。这些较灵活的部位,有助于酶最初接触塑料;但活动范围较大,也可能让更多不合适的部位黏到表面,增加调整姿态的困难。因此,灵活性在不同阶段的作用并不相同,要结合整个过程来看。
为了检验这一解释,团队在模型中选择了少数氨基酸位置,把原来的氨基酸换成性质不同的种类。他们采用两种思路:一是减弱把酶固定在不合适姿态的接触,让它容易松开和转动;二是加强正确对接后有助于保持合适姿态的接触。按这一思路提出的改造方案,让酶在模拟中更有机会摆出有利于反应的姿态。相较各自改造前的版本,这一概率提高了约13-16个百分点。按每100次模拟相遇换算,相当于在同样的观察时间内,大约多出13-16次能够为后续反应做好准备。
团队还做了一个增强初始黏附的对照方案:它让酶更容易接触塑料,却降低了后续摆对姿态的概率。两方面的结果共同支持了这一设计思路。这里提高的是模拟中的有效结合概率,实际降解能力能提高多少,还需要实验检验。
为PET酶法回收提供设计新维度
“该研究领域面临的一个主要挑战是真实塑料的复杂性。”楚夏昆指出,同样是PET,有些区域的分子链排列得整齐、紧密,有些区域则较为松散;加工和使用过程还会改变表面形貌。对酶来说,能接触到哪些分子链、是否容易调整位置,都会受到这些因素影响。此次模拟使用了简化的PET表面模型,还需要在更接近实际处理条件的体系中检验这一机制。
过去不少PETase改造工作,包括部分人工智能(AI)辅助设计,重视让酶更耐热、结构更稳定,并提高切断分子链的效率。这些目标很重要,因为酶即使接近了塑料,如果很快失去原有结构,或切断分子链的能力不足,整体降解效果仍会受到限制。而这项研究进一步把“酶怎样在塑料表面摆对姿态”纳入设计。
通过连续观察结合过程,团队找到了一些关键氨基酸位置。它们不直接负责切断化学键,却会影响酶刚黏上塑料时能否松开不合适的接触、能否转向正确的位置。这说明,酶表面负责接触和调整的部位,同样值得作为改造目标。
这一思路为稳定性和催化活性设计补充了过程信息:除了考察酶能否保持结构、能否高效切断分子链,还可以考察它在开始反应之前,会不会被困在不合适的姿态中。“今后可以尝试把这些信息与AI辅助设计结合,在提出候选改造方案时,一并考虑酶的稳定性和它在塑料表面的结合过程。”楚夏昆说。
在应用上,这套计算流程有望帮助研究人员缩小候选范围,把实验资源优先用在更有希望的方案上。经过实验验证后,再结合耐热性、催化效率和实际处理条件进行优化,逐步筛选出适合PET酶法回收的候选酶。下一步,团队希望与实验团队合作,制备并比较这些计算预测的PETase变体:一方面观察改造后酶与PET表面的结合行为是否发生预期变化,另一方面测量它们分解PET的效果。
同时,团队计划整理和完善从建立模型、分析结合过程到筛选改造方案的计算流程,探索建立云端工具,让研究人员或企业研发团队可以据此比较候选酶,挑出更值得优先实验检验的方案,并结合实验结果不断校正模型。
审稿人认为,该研究从一个具有原创性的视角研究了PETase与PET表面的结合问题,所采用的计算框架具有吸引力,研究结果具有潜在的重要意义。另一位审稿人特别指出,目前PETase如何接近并结合固态PET表面的过程仍缺乏深入认识,而本研究通过大量的计算机模拟,对这一过程进行了系统研究,为理解PETase与固态PET之间的动态结合过程提供了新的视角和具有解释力的计算框架。
记者了解到,目前,团队建立的Martini 3/GōMartini模拟平台,为研究其他作用于不溶性底物或异质界面的酶提供了可推广的计算范式。